東京大学 工学系研究科 応用化学専攻 2022年8月実施 第1問(物理化学)
Author
祭音Myyura (Based on Miyake's answer refined with GPT 6 Astra)
Description
Gibbs 自由エネルギー G はエンタルピー H、温度 T、エントロピー S を用いて、式 (1) によって定義される。
G=H−TS(1)
また、H は内部エネルギー U、圧力 P、体積 V を用いて、式 (2) によって定義される。
H=U+PV(2)
これらの関係をふまえ、以下の問いに答えよ。
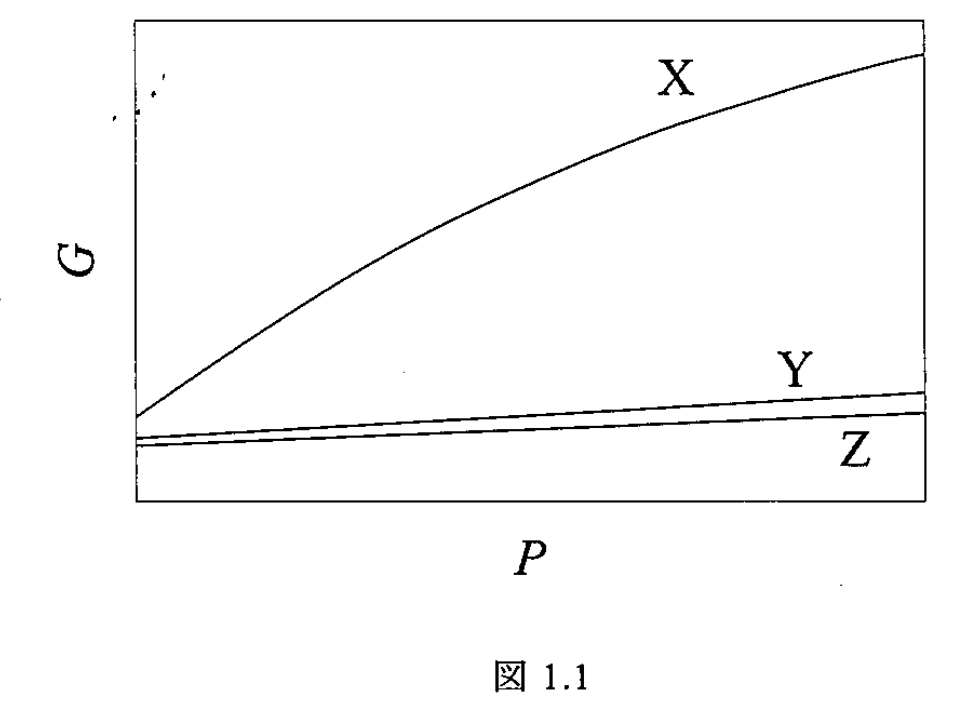
1. 図1.1は、定温で非膨張の仕事をしない閉鎖系におけるある物質の気相、液相、固相での Gibbs 自由エネルギーと圧力の関係を示した概略図である。図1.1中の線 X、Y、Z に対応する相を答えよ。またその理由を、Gibbs 自由エネルギーの圧力依存性の観点から述べよ。ただし、この物質の密度は固相 > 液相 > 気相の順序で小さくなるものとする。
2. 定圧条件下において、Gibbs 自由エネルギーの温度依存性は式 (3) で表される。
(∂T∂G)P=−S(3)
式 (3) より、式 (4) で表される Gibbs–Helmholtz の式を導け。
[∂T∂(G/T)]P=−T2H(4)
3. 標準反応 Gibbs 自由エネルギー ΔG∘ と反応の平衡定数 K の関係は式 (5) で表される。ここで、R は気体定数である。
ΔG∘=−RTlnK(5)
式 (5) より、式 (6) で表される定圧条件下における van 't Hoff の式を導け。ここで、ΔH∘ は標準反応エンタルピーである。
dTdlnK=RT2ΔH∘(6)
4. 次の反応式 (7) で表される気体物質 A からの気体物質 B の生成反応について考える。
A(g)⇌2B(g)(7)
A および B の標準生成エンタルピーは、それぞれ +10kJmol−1、+20kJmol−1 であり、この反応の T=200K における平衡定数は K200=0.15 である。この反応の T=500K における平衡定数 K500 の自然対数 lnK500 を求めよ。また、その答えに至る過程も示せ。気体定数 R は 8.3JK−1mol−1、ln(0.15)=−1.9 とし、標準反応エンタルピーの温度依存性は無視できるものとする。
酵素反応速度を説明するモデルとして Michaelis–Menten 機構がある。ここでは Michaelis–Menten 機構に従う酵素反応を式 (8) で表す。
E+S ⇌k−1k1 ES ⇌k−2k2 E+P(8)
E、S、ES、P はそれぞれ酵素、基質、酵素・基質複合体、生成物である。k1,k−1,k2,k−2 はそれぞれ各反応の速度定数である。基質は酵素に比べて大過剰であり、ES の濃度変化は無視できると仮定する。また、k−2≪k2 とする。以下の問いに答えよ。
1. 生成物の生成速度 v を [S]、[E0] および上に示した速度定数を用いて表せ。ここで [S] は基質の濃度、[E0] は酵素の初濃度を示す。また、その答えに至る過程も示せ。
2. 問 II.1 で求めた生成物の生成速度 v を Vmax,Km および [S] を用いて表せ。ここで Vmax (=k2[E0]) は式 (8) のすべての酵素が ES として存在するときの v の最大速度を示す。Km (=(k−1+k2)/k1) は Michaelis 定数を示す。また、[S] が Km に等しいときの生成速度 v を Vmax で表せ。
3. 式 (8) の Michaelis–Menten 機構に従う酵素反応について、生成物の生成速度 v を基質の 3 つの異なる初濃度 [S0] において計測し、1/v と 1/[S0] の関係を調べたところ表1.1の結果が得られた。Vmax (μmolL−1s−1) および Km (μmolL−1) を求めよ。また、どのように Vmax と Km を求めたのかを、問 II.2 で求めた v を表す式に基づいて説明せよ。ただし、[S0]=[S] と仮定する。
表1.1
| 1/[S0] (μmol−1L) | 1/v (μmol−1Ls) |
|---|
| 1.00 | 100 |
| 0.50 | 70 |
| 0.25 | 55 |
4. 酵素を含まないある反応の水溶液中での速度定数の温度依存性を計測したところ、温度の逆数 1/T に対する速度定数の自然対数 lnk のプロットは負の傾きを持った直線で表せることが分かった。この反応溶液中にある酵素を加えると、この反応の活性化エネルギーが酵素を加えないときの 1/10 に低下した。その結果、反応が大幅に加速した。この反応において、T=298K での酵素存在下における反応速度と同等の速度を、酵素を用いずに実現するのに理論上必要な温度を求めよ。また、その答えに至る過程も示せ。ただし、頻度因子 A は一定で、活性化エネルギーの温度依存性も無視できるものとする。
题目描述
Gibbs 自由能 G 由焓 H、温度 T 和熵 S 按式 (1) 定义:
G=H−TS.(1)
此外,H 由内能 U、压强 P 和体积 V 按式 (2) 定义:
H=U+PV.(2)
根据上述关系,回答下列问题。
1. 图1.1是在恒温、不做非膨胀功的封闭系统中,某物质气相、液相、固相的 Gibbs 自由能与压强关系的示意图。分别指出曲线 X、Y、Z 对应的相,并从 Gibbs 自由能对压强的依赖关系解释原因。该物质的密度按固相 > 液相 > 气相的顺序减小。
2. 恒压条件下,Gibbs 自由能对温度的依赖关系为式 (3)。
(∂T∂G)P=−S.(3)
由式 (3) 推导式 (4) 的 Gibbs–Helmholtz 关系。
[∂T∂(G/T)]P=−T2H.(4)
3. 标准反应 Gibbs 自由能 ΔG∘ 与平衡常数 K 满足式 (5),其中 R 为气体常数。
ΔG∘=−RTlnK.(5)
由式 (5) 推导恒压条件下式 (6) 的 van 't Hoff 关系。ΔH∘ 为标准反应焓。
dTdlnK=RT2ΔH∘.(6)
4. 考虑由气态物质 A 生成气态物质 B 的反应 (7)。
A(g)⇌2B(g).(7)
A、B 的标准生成焓分别为 +10kJmol−1、+20kJmol−1,反应在 T=200K 时的平衡常数为 K200=0.15。求 T=500K 时平衡常数 K500 的自然对数 lnK500,并写出计算过程。取 R=8.3JK−1mol−1、ln(0.15)=−1.9,忽略标准反应焓对温度的依赖。
Michaelis–Menten 机理是解释酶反应速率的模型。用式 (8) 表示服从该机理的酶反应。
E+S ⇌k−1k1 ES ⇌k−2k2 E+P.(8)
E、S、ES、P 分别为酶、底物、酶–底物复合物和产物,k1,k−1,k2,k−2 为各反应的速率常数。假设底物相对于酶大大过量,ES 的浓度变化可以忽略,且 k−2≪k2。回答以下问题。
1. 用 [S]、[E0] 和上述速率常数表示产物生成速率 v,并写出推导过程。其中 [S] 为底物浓度,[E0] 为酶的初始浓度。
2. 用 Vmax,Km,[S] 表示问 II.1 求得的产物生成速率 v。其中 Vmax (=k2[E0]) 表示式 (8) 中所有酶均以 ES 形式存在时的最大速率,Km (=(k−1+k2)/k1) 为 Michaelis 常数。另用 Vmax 表示 [S]=Km 时的生成速率 v。
3. 对服从式 (8) 机理的酶反应,分别在三种不同底物初始浓度 [S0] 下测量产物生成速率 v,得到 1/v 与 1/[S0] 的关系如表1.1。求 Vmax (μmolL−1s−1) 和 Km (μmolL−1),并基于问 II.2 的速率表达式说明求解方法。假设 [S0]=[S]。
表1.1
| 1/[S0] (μmol−1L) | 1/v (μmol−1Ls) |
|---|
| 1.00 | 100 |
| 0.50 | 70 |
| 0.25 | 55 |
4. 测量某个不含酶的水溶液反应的速率常数随温度的变化,发现 lnk 对温度倒数 1/T 的图线为负斜率直线。加入某种酶后,反应活化能降至无酶时的 1/10,反应大幅加速。求在不使用酶的情况下达到有酶、T=298K 时同等反应速率在理论上所需的温度,并给出过程。假设频率因子 A 不变,且忽略活化能随温度的变化。
Kai
I.1
一定組成で膨張仕事のみを考えると dG=−SdT+VdP である。したがって
(∂P∂G)T=V.
同じ物質量では、体積は密度の逆数に比例する。傾きが最も大きい X が気相、次に大きい Y が液相、最も小さい Z が固相である。
X:気相,Y:液相,Z:固相.
I.2
[∂T∂(G/T)]P=T1(∂T∂G)P−T2G=−T2TS+G=−T2H.
I.3
反応量についても Gibbs–Helmholtz の式が成り立つため
−RdTdlnK=dTd(TΔG∘)=−T2ΔH∘.
よって dlnK/dT=ΔH∘/(RT2)。
I.4
反応式の係数を含めると
ΔH∘=2×20−10=30 kJmol−1.
van 't Hoff の式を積分して
lnK500−lnK200=8.330000(2001−5001)=8.390.
したがって
lnK500=−1.9+8.390≃8.9.
II.1
生成物からの逆反応を無視し、定常状態近似と酵素保存を用いると
0≃dtd[ES]=k1[E][S]−(k−1+k2)[ES],[E]+[ES]=[E0].
これを解いて
[ES]=k−1+k2+k1[S]k1[E0][S],v=k2[ES]=k−1+k2+k1[S]k1k2[E0][S].
II.2
v=Km+[S]Vmax[S],[S]=Km ⇒ v=2Vmax.
II.3
逆数をとると Lineweaver–Burk の関係
v1=VmaxKm[S]1+Vmax1
を得る。表の三点は傾き 60 s、切片 40 Lsμmol−1 の直線上にある。したがって
Vmax=401=0.025 μmolL−1s−1,Km=60×0.025=1.5 μmolL−1.
II.4
Arrhenius の式 k=Ae−Ea/(RT) を用いる。酵素なしの活性化エネルギーを Ea とすれば、必要温度 T∗ は
Aexp(−RT∗Ea)=Aexp(−R⋅298Ea/10).
したがって
T∗=10×298=2980 K.
これは頻度因子と活性化エネルギーを一定とする設問のモデルに基づく値である。
Reference